
La retinite pigmentosa
La retinite pigmentosa è una delle malattie oculari ereditarie più studiate e discusse degli ultimi decenni. Nonostante la sua rarità, rappresenta una delle principali cause di ipovisione progressiva nei giovani adulti e negli adulti in età lavorativa. La ricerca scientifica sta compiendo passi significativi, soprattutto nell’ambito della genetica e delle terapie innovative, ma conoscere la malattia, i suoi sintomi e i percorsi di gestione disponibili oggi è fondamentale per affrontarla con consapevolezza.
In questo articolo approfondiamo cos’è la retinite pigmentosa, come si manifesta, quali strumenti diagnostici vengono utilizzati e quali strategie terapeutiche e riabilitative possono migliorare la qualità di vita delle persone che ne sono affette.
Che cos’è la retinite pigmentosa
La retinite pigmentosa (RP) è un gruppo eterogeneo di malattie genetiche che colpiscono la retina, il tessuto fotosensibile situato nella parte posteriore dell’occhio. Si tratta di una patologia degenerativa: nel tempo, le cellule retiniche — in particolare i fotorecettori — perdono progressivamente la loro funzionalità.
Il termine “retinite” è in realtà improprio, perché non si tratta di un’infiammazione, ma di una degenerazione cellulare. “Pigmentosa” deriva invece dalle tipiche alterazioni pigmentarie osservabili durante l’esame del fondo oculare, dove compaiono accumuli scuri a forma di spicole.
La RP non è una singola malattia, ma un insieme di condizioni accomunate da un meccanismo simile: un difetto genetico che compromette la capacità dei fotorecettori di funzionare correttamente.
Chi può esserne colpito e quanto è diffusa
La retinite pigmentosa è considerata una malattia rara. Le stime più accreditate indicano una prevalenza di circa 1 caso ogni 3.000–4.000 persone. Può colpire uomini e donne, anche se alcune forme legate al cromosoma X sono più frequenti nei maschi.
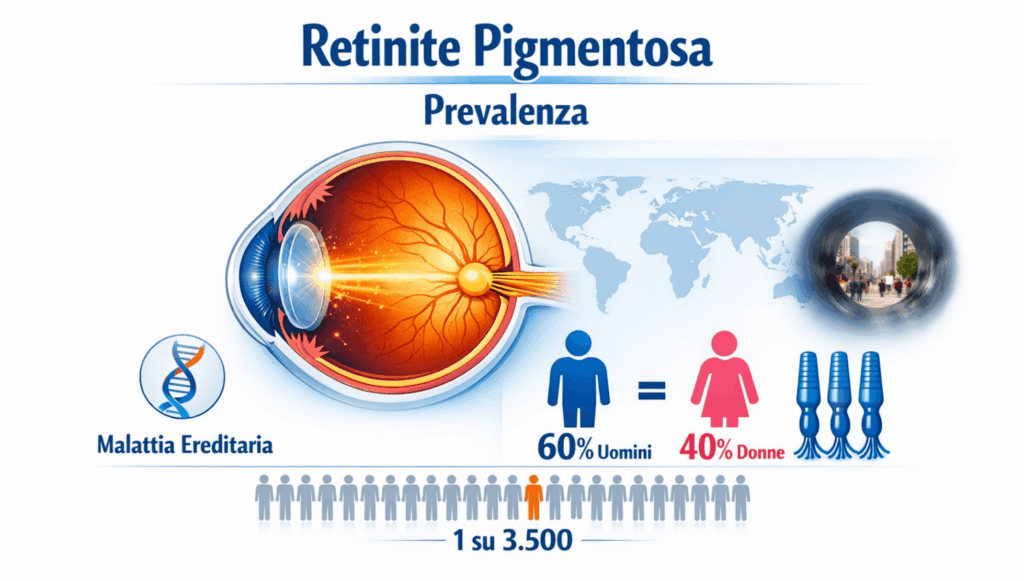
L’esordio varia molto: alcuni pazienti manifestano i primi sintomi nell’infanzia o nell’adolescenza, altri solo in età adulta. La progressione è altrettanto variabile e dipende dal tipo di mutazione genetica coinvolta.
Il ruolo della retina e dei fotorecettori nella visione
Per comprendere la retinite pigmentosa è utile ricordare come funziona la retina.
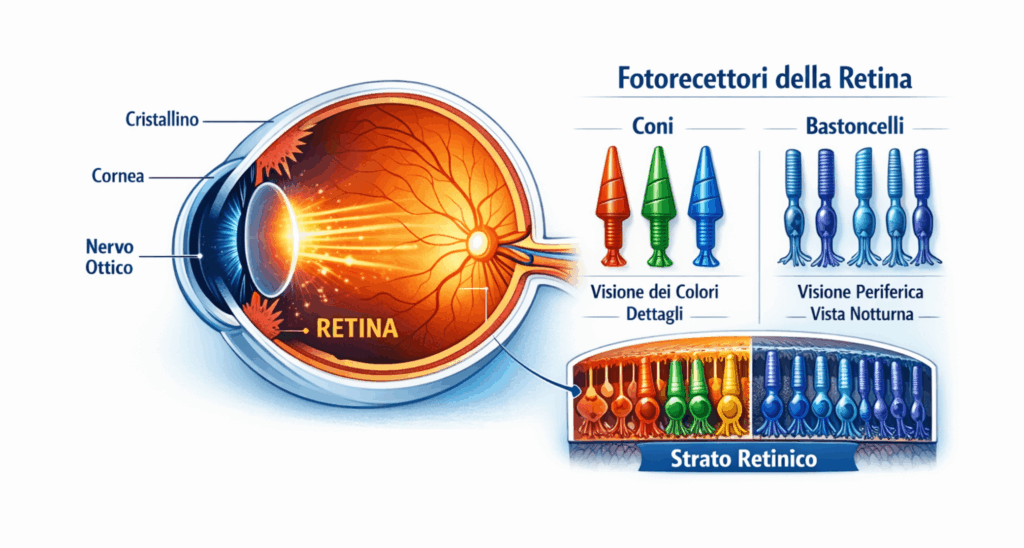
I fotorecettori sono di due tipi:
• Coni, responsabili della visione centrale, dei colori e dei dettagli
• Bastoncelli, fondamentali per la visione periferica e per vedere in condizioni di scarsa illuminazione
Nella maggior parte delle forme di RP, i bastoncelli sono i primi a degenerare. Questo spiega perché i sintomi iniziali riguardano spesso la visione notturna e il campo visivo periferico. Con il progredire della malattia, anche i coni possono essere coinvolti, influenzando la visione centrale.
Sintomi iniziali e segnali precoci
La retinite pigmentosa si manifesta in modo graduale. Molte persone non si accorgono dei primi cambiamenti fino a quando la riduzione del campo visivo o la difficoltà in ambienti poco illuminati non diventano evidenti.
Difficoltà visiva in ambienti poco illuminati (cecità notturna)
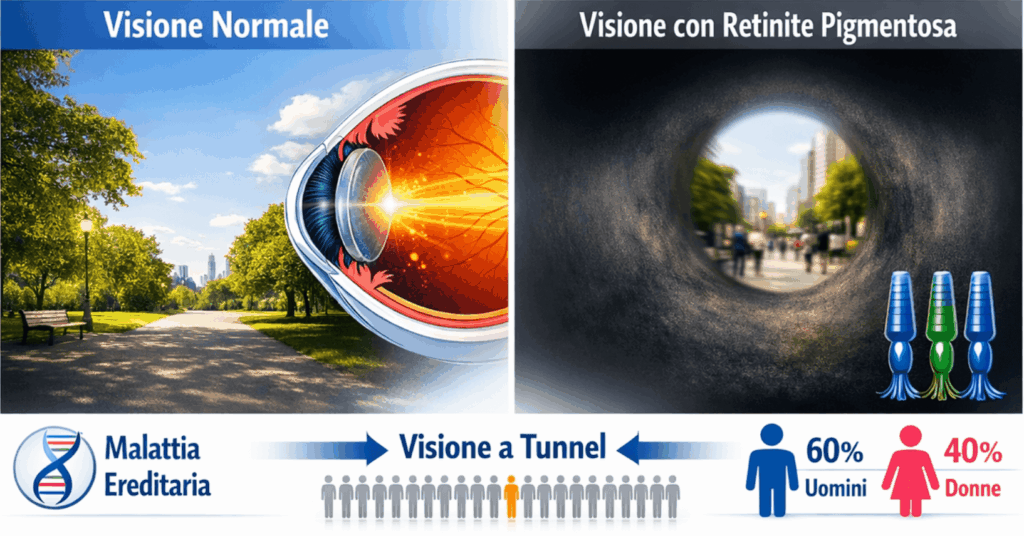
La nictalopia, o cecità notturna, è uno dei sintomi più tipici. Le persone affette da RP faticano a vedere al crepuscolo, in stanze poco illuminate o durante la guida notturna. Questo accade perché i bastoncelli, responsabili della visione in condizioni di bassa luminosità, sono i primi a deteriorarsi.
Riduzione del campo visivo e visione a tunnel
Con il tempo, la perdita dei bastoncelli porta a una progressiva riduzione del campo visivo periferico. Le persone descrivono la sensazione di “vedere attraverso un tubo”, fenomeno noto come visione a tunnel. Questo può rendere difficoltose attività quotidiane come camminare in ambienti affollati, individuare ostacoli o muoversi in spazi sconosciuti.
Alterata percezione dei colori e sensibilità alla luce
Quando anche i coni iniziano a essere coinvolti, possono comparire:
• difficoltà nel distinguere i colori
• maggiore sensibilità alla luce intensa (fotofobia)
• percezione visiva meno nitida
Adattamento lento tra buio e luce
Un altro segnale precoce è la difficoltà ad adattarsi rapidamente ai cambiamenti di luminosità, ad esempio entrando in un ambiente buio dopo essere stati all’aperto o viceversa.
Cause e meccanismi genetici
La retinite pigmentosa è una malattia genetica. Ad oggi sono stati identificati oltre 80 geni coinvolti nella sua insorgenza. Le modalità di trasmissione possono essere:
• Autosomica dominante: un solo gene mutato è sufficiente per sviluppare la malattia
• Autosomica recessiva: la malattia si manifesta solo se entrambi i genitori trasmettono la mutazione
• Legata al cromosoma X: più severa e più frequente nei maschi
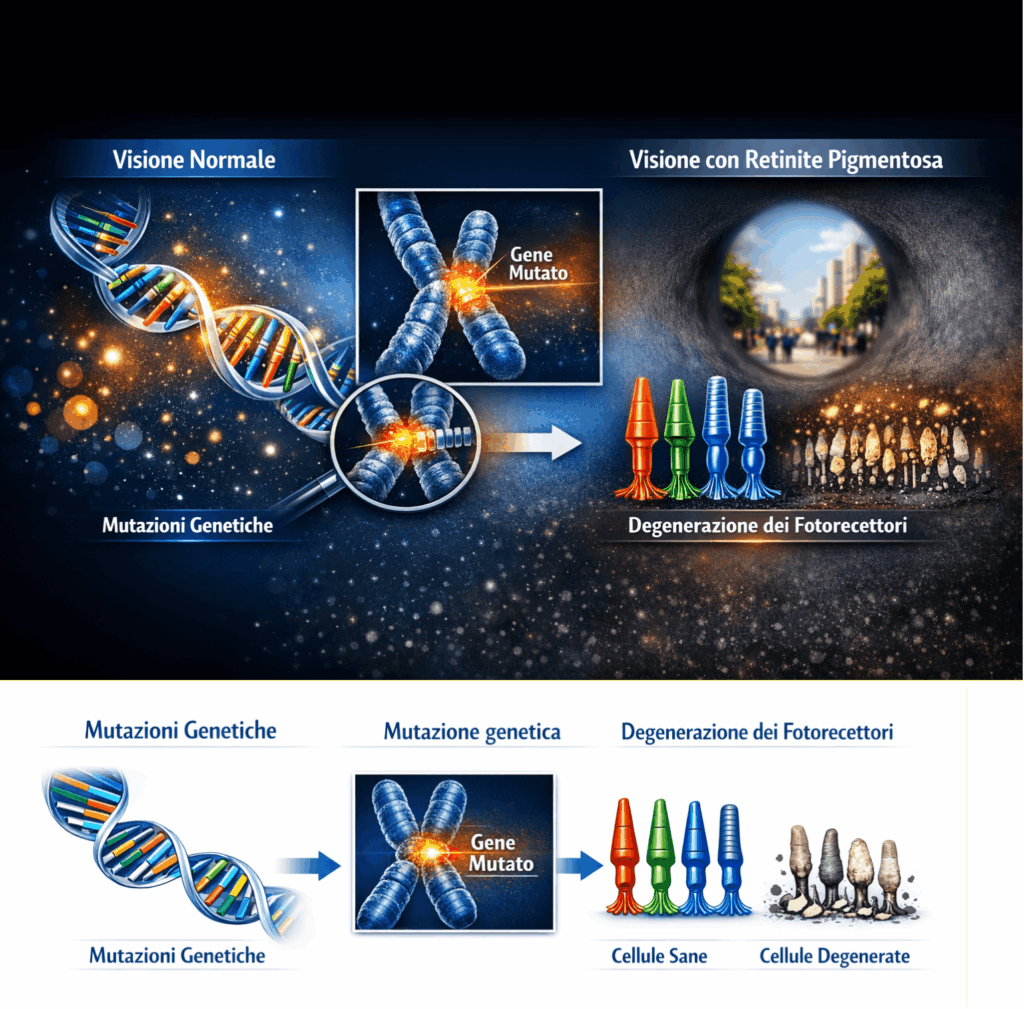
Le mutazioni genetiche alterano il funzionamento dei fotorecettori o dell’epitelio pigmentato retinico, compromettendo processi fondamentali come:
• il ciclo visivo
• la gestione dei radicali liberi
• il metabolismo cellulare
• la risposta alla luce
La degenerazione è progressiva e porta alla morte cellulare programmata (apoptosi).
Evoluzione e stadi della malattia
La progressione della RP varia da persona a persona, ma generalmente segue uno schema comune:
- Fase iniziale
• difficoltà notturne
• riduzione minima del campo visivo
• alterazioni pigmentarie lievi - Fase intermedia
• visione a tunnel più marcata
• difficoltà nella percezione dei colori
• riduzione della sensibilità al contrasto - Fase avanzata
• compromissione della visione centrale
• possibile perdita significativa dell’autonomia visiva
• residuo visivo molto limitato
Non tutte le persone arrivano agli stadi più avanzati: la velocità di progressione dipende dal tipo di mutazione e da fattori individuali.
Diagnosi e strumenti di valutazione
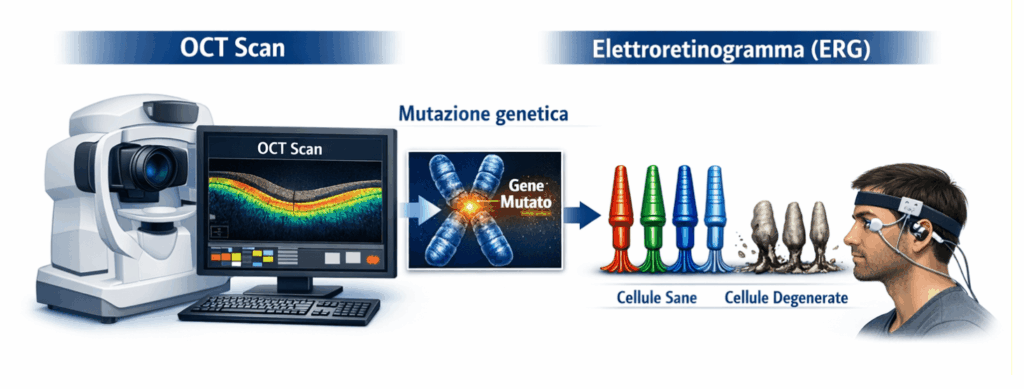
La diagnosi di retinite pigmentosa richiede una valutazione specialistica approfondita. Gli strumenti più utilizzati includono:
Esame del fondo oculare
• Permette di osservare le tipiche spicole pigmentarie, l’assottigliamento dei vasi retinici e la pallida colorazione del nervo ottico
Elettroretinogramma (ERG)
• Misura l’attività elettrica dei fotorecettori. Nella RP, l’ERG mostra una risposta ridotta o assente
Campo visivo
• Valuta l’ampiezza del campo visivo e monitora la progressione della visione a tunnel
OCT (Tomografia a Coerenza Ottica)
• Fornisce immagini dettagliate degli strati retinici, utili per valutare la perdita dei fotorecettori
Test genetici
• Fondamentali per identificare la mutazione responsabile, orientare la prognosi e valutare l’accesso a terapie mirate
Terapie e strategie di gestione
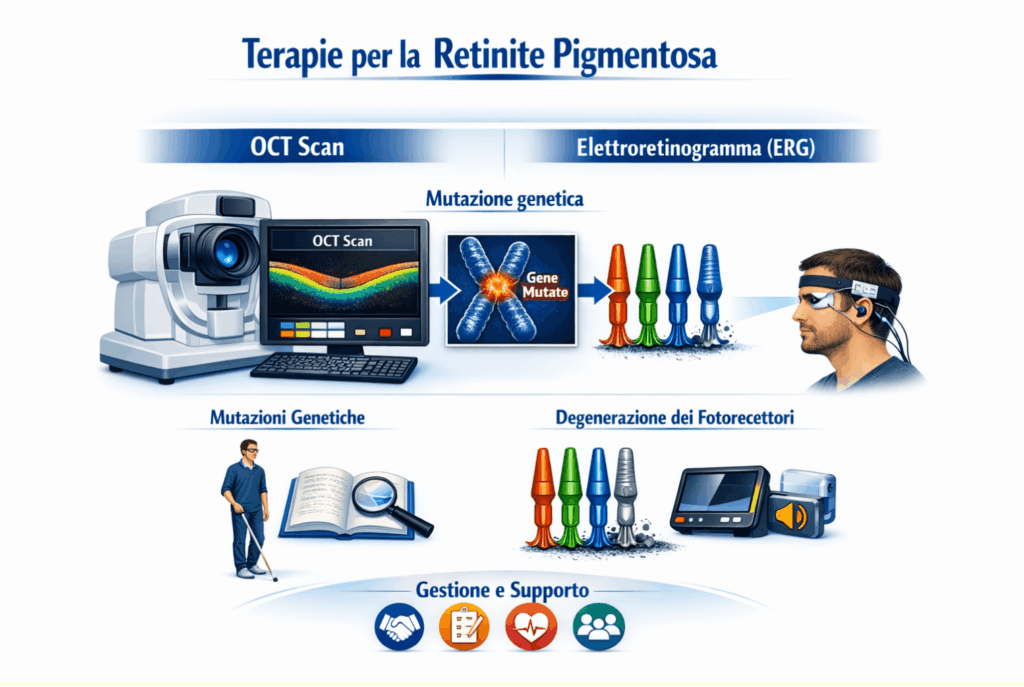
Attualmente non esiste una cura definitiva per la retinite pigmentosa, ma sono disponibili diverse strategie per rallentare la progressione, migliorare la qualità della visione residua e supportare l’autonomia.
Terapie farmacologiche e integratori
Alcuni integratori e sostanze antiossidanti sono oggetto di studio, ma la loro efficacia varia e deve essere valutata da specialisti.
Terapia genica
È uno dei campi più promettenti. Per alcune forme specifiche di RP causate da mutazioni note, sono già disponibili terapie geniche approvate in diversi Paesi. Altre sono in fase avanzata di sperimentazione.
Protesi retiniche e tecnologie avanzate
Dispositivi come microchip retinici o occhiali elettronici assistivi rappresentano un’area di ricerca in continua evoluzione.
Riabilitazione visiva per ipovedenti
La riabilitazione visiva è fondamentale per:
• imparare strategie per sfruttare al meglio il residuo visivo
• utilizzare ausili ottici e digitali
• migliorare l’orientamento e la mobilità
• mantenere autonomia nelle attività quotidiane
Centri specializzati offrono percorsi personalizzati basati sulle esigenze del paziente.
Vivere con la retinite pigmentosa
Ricevere una diagnosi di RP può essere emotivamente complesso. Tuttavia, molte persone conducono una vita attiva e soddisfacente grazie a:
• supporto psicologico
• percorsi riabilitativi mirati
• tecnologie assistive
• adattamenti ambientali
• gruppi di supporto e associazioni
La consapevolezza e l’accesso a informazioni affidabili sono strumenti preziosi per affrontare la malattia con maggiore serenità.
Conclusioni
La retinite pigmentosa è una malattia complessa, ma oggi disponiamo di conoscenze e strumenti che permettono una diagnosi accurata, una gestione efficace e un supporto concreto alle persone che ne sono affette. La ricerca scientifica sta aprendo nuove prospettive, soprattutto nel campo della genetica e delle tecnologie assistive.
Informarsi, affidarsi a specialisti qualificati e intraprendere percorsi di riabilitazione visiva rappresentano passi fondamentali per mantenere la migliore qualità di vita possibile.